Pharmacocinétique : les quatre étapes
Absorption, distribution, métabolisme, élimination.
Le devenir d'un médicament
Absorption, distribution, métabolisme, élimination : quatre processus simultanés, jamais successifs. Dès qu'une molécule est absorbée, sa distribution et son élimination commencent.
Demi-vie et état d'équilibre
Pour une cinétique d'ordre un, il faut environ cinq demi-vies pour atteindre l'état d'équilibre lors d'administrations répétées, et autant pour éliminer le produit à l'arrêt.
Une dose de charge permet d'atteindre immédiatement la concentration cible sans attendre ces cinq demi-vies. Elle dépend du volume de distribution, non de la clairance.
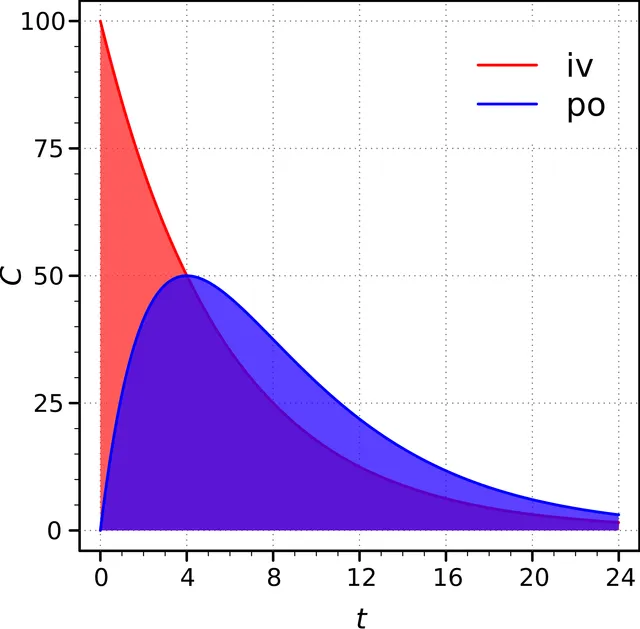

Les quatre étapes du devenir d'un médicament
L'absorption fait passer le principe actif dans la circulation générale. Par voie orale, il traverse la paroi digestive puis le foie avant d'y parvenir : c'est l'effet de premier passage, qui peut détruire l'essentiel de la dose. La biodisponibilité mesure la fraction qui arrive effectivement, et vaut cent pour cent par définition en intraveineux.
La distribution répartit le produit dans l'organisme. Le volume de distribution est un volume théorique, rapport de la dose à la concentration plasmatique ; très élevé, il signale une molécule qui a quitté le plasma pour les tissus, et donc difficile à épurer par dialyse.
Le métabolisme, surtout hépatique, transforme la molécule — souvent pour la rendre plus hydrosoluble et donc éliminable. L'élimination, enfin, est principalement rénale ou biliaire.
Interactions et terrain
Le métabolisme hépatique passe en grande partie par les cytochromes P450, en particulier le CYP3A4. Un médicament inducteur, comme la rifampicine ou certains antiépileptiques, accélère la dégradation des autres substrats et en diminue l'effet ; un inhibiteur, comme les antifongiques azolés ou la clarithromycine, la ralentit et expose au surdosage. Le jus de pamplemousse inhibe le CYP3A4 intestinal.
Le terrain modifie aussi la cinétique. L'insuffisance rénale ralentit l'élimination des médicaments excrétés sous forme inchangée, dont il faut réduire la dose ou espacer les prises. Chez le sujet âgé, la baisse de la filtration glomérulaire est fréquente même quand la créatinine paraît normale.
La liaison aux protéines plasmatiques, surtout à l'albumine, intervient également : seule la fraction libre diffuse, agit et s'élimine. Une hypoalbuminémie augmente la fraction libre des médicaments très liés.
Les formules utiles
Le volume de distribution relie la dose présente dans l'organisme à la concentration plasmatique : après une injection intraveineuse unique, la concentration initiale vaut la dose divisée par le volume de distribution. La clairance est le volume de plasma totalement débarrassé du médicament par unité de temps ; elle se calcule comme la dose absorbée divisée par l'aire sous la courbe des concentrations.
La demi-vie dépend des deux : elle vaut environ 0,7 fois le volume de distribution divisé par la clairance. Une demi-vie s'allonge donc si la clairance baisse, dans une insuffisance rénale par exemple, mais aussi si le volume de distribution augmente.
Deux doses se calculent ainsi. La dose de charge, qui atteint d'emblée la concentration visée, vaut le volume de distribution multiplié par cette concentration, corrigé par la biodisponibilité : pour un volume de 40 litres et une cible de 10 mg/L en intraveineuse, 400 mg. La dose d'entretien, qui maintient l'état d'équilibre, compense ce qui est éliminé : elle vaut la clairance multipliée par la concentration visée, par unité de temps.
Absorption et voies qui évitent le foie
La plupart des médicaments traversent les membranes par diffusion passive, sous leur forme non ionisée, liposoluble. Or l'ionisation dépend du pH : un acide faible est peu ionisé en milieu acide, une base faible en milieu basique. En pratique cependant, l'essentiel de l'absorption orale se fait dans l'intestin grêle, dont l'immense surface compense le pH moins favorable.
Après absorption intestinale, le sang passe par la veine porte et traverse le foie avant d'atteindre la circulation générale : c'est là que se produit l'effet de premier passage. Certaines voies l'évitent. La voie sublinguale fait passer le médicament directement dans les veines qui rejoignent la veine cave : c'est pourquoi la trinitrine, presque entièrement détruite par le foie si elle est avalée, se prend sous la langue lors d'une crise d'angine de poitrine. La voie transdermique, par patch, et les voies injectables l'évitent aussi.
La forme galénique modifie aussi l'absorption. Une forme à libération prolongée étale la libération du principe actif et permet moins de prises par jour ; on ne doit ni l'écraser ni la couper, sous peine de libérer d'un coup une dose excessive.
Distribution et liaison aux protéines
Dans le sang, beaucoup de médicaments sont liés à des protéines : les acides faibles surtout à l'albumine, les bases faibles à une autre protéine plasmatique. Seule la fraction libre diffuse vers les tissus, agit et est éliminée. Quand l'albumine baisse, par dénutrition, cirrhose ou syndrome néphrotique, la fraction libre d'un médicament très lié augmente, et avec elle le risque de toxicité.
Le volume de distribution est un volume fictif, pas un volume anatomique. Un médicament qui reste dans le plasma, comme l'héparine, a un petit volume, proche de celui du plasma. Un médicament qui se fixe massivement dans les tissus, comme la digoxine, peut avoir un volume de plusieurs centaines de litres, bien plus que le volume du corps : il signale simplement que la concentration plasmatique est faible par rapport à la quantité présente dans l'organisme.
La dialyse n'épure efficacement que les médicaments à faible volume de distribution et peu liés aux protéines : un médicament stocké dans les tissus n'est presque pas accessible au filtre.
Deux phases de métabolisme, et le paracétamol
Le foie transforme les médicaments en composés plus hydrosolubles, plus faciles à éliminer par le rein. Les réactions de phase I — oxydations surtout, par les cytochromes P450 — modifient la molécule ; les réactions de phase II la conjuguent à une grosse molécule polaire, comme l'acide glucuronique, un sulfate ou un groupement acétyle.
Le métabolisme n'inactive pas toujours. Certains médicaments sont des promédicaments, inactifs tant que le foie ne les a pas transformés : la codéine doit être convertie en morphine par un cytochrome, dont l'activité varie selon les gènes. Chez les métaboliseurs ultrarapides, la conversion excessive peut provoquer un surdosage en morphine, avec des décès décrits chez l'enfant ; chez les métaboliseurs lents, la codéine est peu efficace. De même, pour la phase II, les acétyleurs lents éliminent moins vite certains médicaments et en subissent davantage les effets indésirables.
Le paracétamol illustre ce qui se passe quand une voie sature. Aux doses usuelles, il est conjugué et éliminé sans danger ; une petite fraction est transformée en un dérivé toxique, aussitôt neutralisé par le glutathion. En cas de surdosage, la conjugaison sature, le dérivé toxique s'accumule, le glutathion s'épuise, et les cellules du foie meurent. L'antidote, la N-acétylcystéine, reconstitue le glutathion ; elle est d'autant plus efficace qu'elle est donnée tôt.
Élimination et terrains particuliers
Le rein élimine les médicaments par filtration glomérulaire de la fraction libre, par sécrétion tubulaire active, et en réabsorbe une partie. La réabsorption dépend du pH urinaire : rendre l'urine alcaline ionise les acides faibles, qui ne sont plus réabsorbés ; c'est une technique utilisée dans certaines intoxications par l'aspirine. D'autres médicaments sont éliminés dans la bile ; certains sont réabsorbés par l'intestin et reviennent au foie, dans un cycle entéro-hépatique qui prolonge leur action.
Le nouveau-né a un foie et des reins immatures : la conjugaison y est faible, et certains médicaments s'y accumulent dangereusement. La personne âgée cumule une fonction rénale diminuée, une masse grasse plus importante, qui augmente le volume de distribution des médicaments liposolubles et prolonge leur action, et souvent de nombreux traitements : on y commence à faibles doses et on augmente lentement.
L'insuffisance hépatique réduit le métabolisme et la production d'albumine, et l'effet de premier passage diminue : un médicament normalement très détruit par le foie devient beaucoup plus disponible après une prise orale.
58 questions corrigées accompagnent ce chapitre dans l'entraînement.
Sources et lectures
Ouvrages de référence
- Humphrey P. Rang et coll., Rang & Dale. Pharmacologie, Elsevier Masson.
En accès libre
- Pharmacocinétique — Collège national de pharmacologie médicale.
Dernière révision : . Texte sous licence CC BY-SA 4.0.