Immunité innée et immunité adaptative
Délais, spécificité, mémoire et coopération.
Les barrières et l'inflammation
La première ligne n'est pas cellulaire : peau, muqueuses, mucus, pH acide, flore commensale. Une infection suppose d'abord le franchissement de ces barrières.
Une fois franchies, l'inflammation locale s'installe : vasodilatation, augmentation de la perméabilité, recrutement des phagocytes. Rougeur, chaleur, œdème et douleur en sont les traductions cliniques directes.
Deux immunités, et le passage de l'une à l'autre
L'immunité innée est opérationnelle en minutes. Elle reconnaît des motifs moléculaires partagés par des familles entières de micro-organismes — paroi bactérienne, ARN double brin viral — au moyen de récepteurs codés dans le génome, identiques chez tous les individus.
L'immunité adaptative met des jours à se mettre en place. Elle reconnaît un antigène précis, grâce à des récepteurs engendrés par réarrangement génique, donc propres à chaque clone lymphocytaire. Elle garde mémoire.
Les deux ne sont pas juxtaposées : la première commande la seconde. Une cellule dendritique qui a phagocyté un pathogène migre vers le ganglion, y présente l'antigène et fournit les signaux de costimulation sans lesquels le lymphocyte T ne s'activerait pas. C'est ce qui explique le rôle des adjuvants vaccinaux, dont le rôle essentiel est d'alerter l'immunité innée.

L'inflammation, du signal à la réparation
Les médiateurs libérés sur le site d'agression provoquent une vasodilatation et une augmentation de la perméabilité vasculaire. D'où la rougeur, la chaleur et le gonflement ; la douleur vient de la mise en tension des tissus et de la sensibilisation des terminaisons nociceptives.
Ces modifications ont une fonction : amener sur place plus de sang, donc plus de cellules et plus de protéines plasmatiques. Les polynucléaires neutrophiles arrivent les premiers, en quelques heures, et phagocytent. Les monocytes suivent, se différencient en macrophages et prennent le relais sur plusieurs jours.
La résolution est aussi active que le déclenchement. Les macrophages nettoient les débris et sécrètent des facteurs de réparation. Quand cette phase échoue, l'inflammation se chronicise et devient elle-même destructrice — c'est le mécanisme commun de nombreuses maladies chroniques.
Les acteurs cellulaires de l'immunité innée
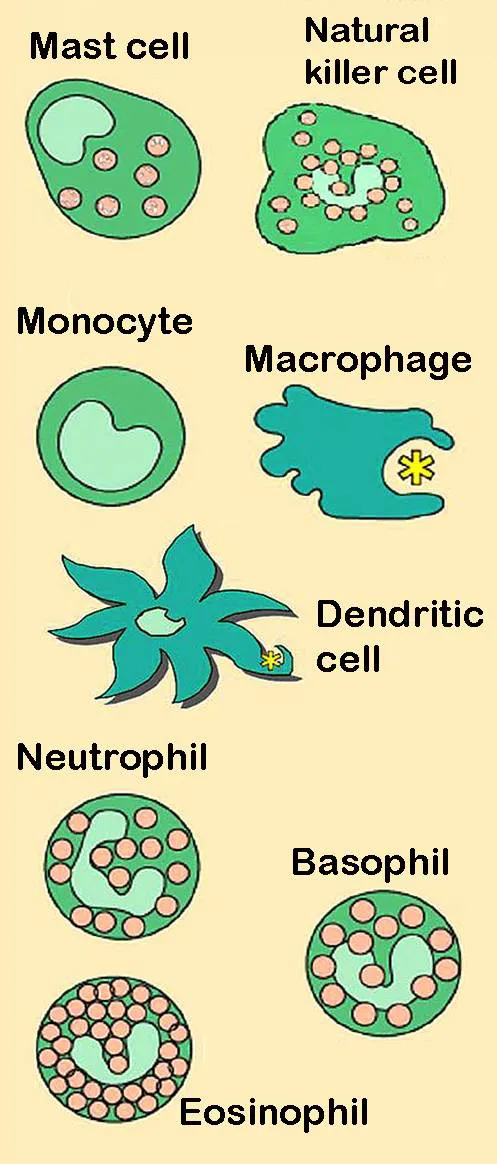
Le granulocyte neutrophile est le soldat de première ligne : très nombreux dans le sang, il gagne en quelques heures le foyer d'une infection bactérienne, phagocyte et meurt sur place. Le macrophage, présent en permanence dans les tissus, phagocyte lui aussi, vit longtemps, libère des cytokines qui orchestrent l'inflammation et nettoie les débris. L'éosinophile vise les parasites trop gros pour être phagocytés ; le mastocyte déclenche la réaction immédiate.
La cellule dendritique fait le lien avec l'immunité adaptative. Sentinelle des tissus, elle capture des antigènes, puis, activée par un signal de danger, migre par la lymphe jusqu'au ganglion, où elle présente ces antigènes aux lymphocytes T naïfs. Sans elle, pas de réponse adaptative primaire.
Les cellules NK, lymphocytes de l'immunité innée, tuent les cellules infectées par un virus ou tumorales, notamment celles qui ont perdu leurs molécules du CMH de classe I pour échapper aux lymphocytes T. Elles le font sans activation préalable, en libérant perforine et granzymes.
Reconnaître le danger
L'immunité innée ne reconnaît pas un antigène précis, mais des motifs moléculaires communs à de grandes familles de microbes et absents de nos cellules : le lipopolysaccharide de la paroi des bactéries à Gram négatif, la flagelline, l'ARN double brin de nombreux virus, certaines séquences d'ADN bactérien. Ces motifs sont captés par des récepteurs codés dans le génome, présents à l'identique sur toutes les cellules d'un même type.
Les récepteurs de type Toll, à la surface des cellules ou dans leurs endosomes, en sont les plus connus ; d'autres récepteurs surveillent le cytoplasme. Les mêmes récepteurs détectent aussi des signaux de danger libérés par nos propres cellules quand elles meurent de façon brutale, ce qui explique qu'un traumatisme ou une brûlure déclenchent une inflammation sans aucun microbe.
L'activation de ces récepteurs fait produire des cytokines inflammatoires — interleukine 1, interleukine 6, TNF — et des interférons en cas de virus. Certaines, comme l'interleukine 1, exigent en plus l'assemblage d'un complexe cytoplasmique, l'inflammasome, qui coupe leur précurseur en forme active.
Le complément en trois voies
Le complément est un ensemble d'une trentaine de protéines du plasma, fabriquées surtout par le foie, qui s'activent en cascade. Trois voies y mènent. La voie classique démarre quand des anticorps fixés sur un microbe recrutent la protéine C1 : elle relie donc l'immunité adaptative au complément. La voie des lectines démarre quand une protéine du plasma reconnaît des sucres de la surface microbienne. La voie alterne démarre spontanément, à bas bruit, sur toute surface qui ne la freine pas.
Les trois voies convergent vers le clivage de C3. Le fragment C3b se dépose sur le microbe et le rend reconnaissable par les phagocytes : c'est l'opsonisation, fonction la plus importante du complément. Les petits fragments C3a et C5a attirent les phagocytes et augmentent la perméabilité des vaisseaux. En bout de chaîne, les fractions terminales, de C5b à C9, percent la membrane de certaines bactéries : c'est le complexe d'attaque membranaire.
Nos cellules portent des protéines qui freinent le complément à leur surface. Un défaut de l'inhibiteur de C1 donne l'angio-œdème héréditaire : des gonflements brutaux de la peau, du tube digestif et du larynx, sans urticaire ni démangeaison, qui peuvent asphyxier et ne répondent pas aux antihistaminiques.
Du vaisseau au phagolysosome
Pour atteindre le foyer infectieux, le neutrophile doit sortir du vaisseau : c'est la diapédèse. Il roule d'abord le long de l'endothélium activé, freiné par des sélectines ; il s'y arrête ensuite, fermement accroché par ses intégrines ; il se glisse enfin entre deux cellules endothéliales. Il remonte alors le gradient de substances chimiotactiques jusqu'au microbe.
Le phagocyte engloutit le microbe dans une vésicule, le phagosome, qui fusionne avec des lysosomes et des granules : dans le phagolysosome, le microbe est attaqué par des enzymes, des peptides antimicrobiens et, surtout, par des dérivés toxiques de l'oxygène produits par une enzyme membranaire, la NADPH oxydase : c'est l'explosion oxydative.
Des déficits héréditaires illustrent chaque étape. Quand les intégrines manquent, les neutrophiles, incapables de sortir des vaisseaux, s'accumulent dans le sang et les infections surviennent sans pus. Quand la NADPH oxydase manque, dans la granulomatose septique chronique, les phagocytes avalent les microbes sans pouvoir les tuer : infections graves à bactéries et à champignons, et granulomes.
Mesurer l'inflammation, et quand elle devient chronique
L'interleukine 6 fait produire par le foie des protéines de la phase aiguë, dont la protéine C réactive, ou CRP, et le fibrinogène. La CRP monte en quelques heures et redescend vite quand l'inflammation cède : c'est le marqueur le plus utilisé pour suivre une infection. La vitesse de sédimentation, plus lente à varier, reflète surtout le fibrinogène et les immunoglobulines. La procalcitonine s'élève surtout dans les infections bactériennes, ce qui aide à décider d'un traitement antibiotique.
Quand l'agression persiste — microbe difficile à éliminer, corps étranger, réaction auto-immune — l'inflammation devient chronique. Les neutrophiles cèdent la place aux macrophages et aux lymphocytes, et la destruction s'accompagne de tentatives de réparation, avec une fibrose qui peut altérer l'organe.
Le granulome est une forme particulière d'inflammation chronique : les macrophages s'y regroupent en amas, prennent un aspect épithélioïde et fusionnent parfois en cellules géantes, pour isoler un agent qu'ils ne parviennent pas à détruire. Dans la tuberculose, le centre du granulome se nécrose en une substance blanchâtre, la nécrose caséeuse, très évocatrice.
58 questions corrigées accompagnent ce chapitre dans l'entraînement.
Sources et lectures
Ouvrages de référence
- Kenneth Murphy, Casey Weaver, Janeway. Immunobiologie.
En accès libre
- 21.2 Barrier Defenses and the Innate Immune Response — OpenStax, Anatomy and Physiology 2e.
Dernière révision : . Texte sous licence CC BY-SA 4.0.