Organites et trafic des protéines
Réticulum, Golgi, adressage et voies de sécrétion.
Le tri commence à la traduction
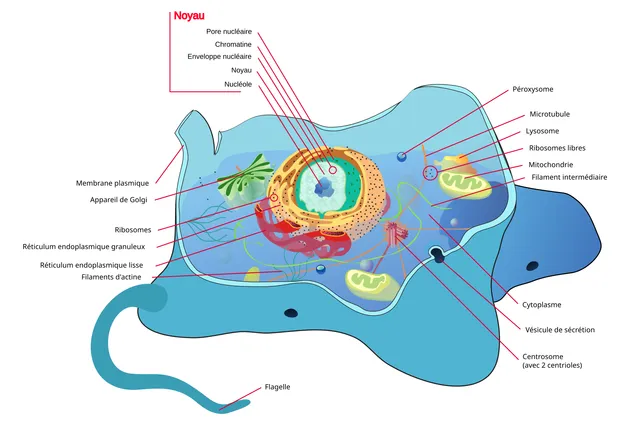
Toute protéine commence sa synthèse sur un ribosome libre. La présence d'un peptide signal en tête de chaîne détourne le complexe vers le réticulum endoplasmique granuleux : la protéine y poursuit sa synthèse en entrant dans la lumière.
Sans peptide signal, la traduction s'achève dans le cytosol, et la protéine y reste ou gagne le noyau, la mitochondrie ou le peroxysome selon d'autres séquences d'adressage.

Du réticulum à la destination finale
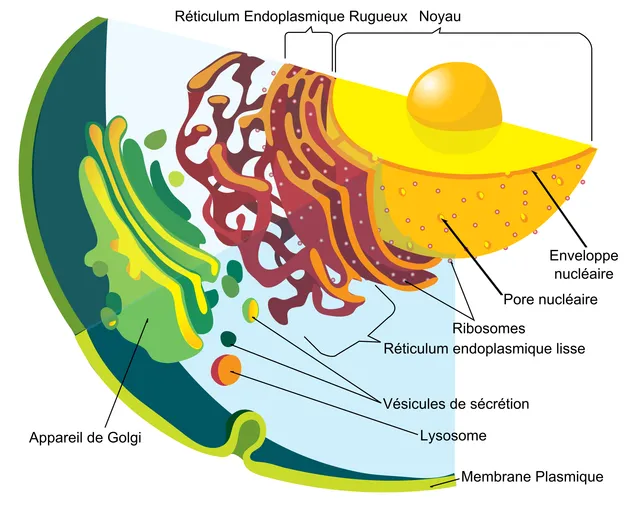
Le réticulum assure le repliement et les premières glycosylations. Les protéines correctement repliées partent en vésicules vers le Golgi, qui poursuit les modifications et surtout trie.
Du réseau trans-golgien partent trois destinations : la membrane plasmique par sécrétion constitutive, les granules de sécrétion régulée, et le lysosome.

La mitochondrie
La mitochondrie possède deux membranes. L'externe est perméable aux petites molécules ; l'interne, très repliée en crêtes, est imperméable et porte la chaîne respiratoire.
Elle possède son propre ADN, circulaire, et ses propres ribosomes — vestiges de son origine bactérienne. Cet ADN est transmis exclusivement par la mère.
La voie de sécrétion, étape par étape
Une protéine destinée à sortir de la cellule commence sa traduction sur un ribosome libre, comme toutes les autres. Les premiers acides aminés qu'elle produit forment un peptide signal, reconnu au vol par une particule de reconnaissance qui interrompt la traduction et amène le ribosome contre le réticulum endoplasmique.
La traduction reprend alors à travers un pore, et la chaîne naissante tombe directement dans la lumière du réticulum. Elle y est repliée, souvent glycosylée, contrôlée. Une protéine mal repliée n'en sort pas : elle est rétrotransloquée vers le cytosol et détruite par le protéasome.
Le trafic se poursuit par bourgeonnement vésiculaire vers l'appareil de Golgi, qu'elle traverse de la face cis à la face trans en subissant à chaque citerne des modifications différentes. Le réseau trans-golgien opère enfin le tri : membrane plasmique, lysosome, ou granule de sécrétion en attente d'un signal.
L'origine bactérienne de la mitochondrie
La mitochondrie possède un ADN circulaire, des ribosomes qui ressemblent à ceux des bactéries, une double membrane, et elle se divise par scission plutôt que d'être fabriquée à neuf. Ces quatre traits ont conduit à l'hypothèse endosymbiotique : une cellule ancestrale, apparentée aux archées, aurait un jour englobé une bactérie sans la digérer.
Cette origine a des conséquences pratiques. Les antibiotiques qui visent le ribosome bactérien — aminosides, chloramphénicol, linézolide — atteignent aussi le ribosome mitochondrial, d'où une part de leur toxicité. Et l'ADN mitochondrial, dépourvu d'histones et mal réparé, mute environ dix fois plus vite que l'ADN nucléaire.
Sa transmission est exclusivement maternelle : les quelques mitochondries apportées par le spermatozoïde sont marquées et détruites après la fécondation. Une maladie due à une mutation de l'ADN mitochondrial se transmet donc par la mère à tous ses enfants, avec une sévérité variable selon la proportion de mitochondries mutées — l'hétéroplasmie ; un homme atteint ne la transmet pas.
Le noyau
Le noyau est délimité par une enveloppe faite de deux membranes, dont l'externe se continue avec le réticulum endoplasmique. Sous l'enveloppe, un réseau de filaments intermédiaires, la lamina, lui donne sa forme et ancre la chromatine. L'enveloppe est percée de pores nucléaires, grands complexes protéiques qui laissent passer librement les petites molécules et règlent le passage des grosses : les protéines destinées au noyau portent un signal de localisation nucléaire, les ARN messagers sortent seulement une fois maturés.
L'ADN y est associé à des protéines, les histones, pour former la chromatine. L'euchromatine, peu condensée, contient les gènes actifs ; l'hétérochromatine, dense, contient des régions silencieuses. Le degré de condensation fait donc partie de la régulation des gènes.
Le nucléole, zone dense sans membrane, est l'usine des ribosomes : on y transcrit les ARN ribosomiques et on les assemble avec des protéines importées du cytosol. Sa taille reflète l'activité de synthèse protéique de la cellule.
Réticulum lisse et réticulum rugueux
Le réticulum endoplasmique rugueux, couvert de ribosomes, fabrique les protéines destinées à être sécrétées, insérées dans une membrane ou envoyées aux lysosomes. Dans sa lumière, les chaînes naissantes reçoivent leurs premiers sucres et se replient avec l'aide de protéines chaperonnes. Celles qui restent mal repliées sont renvoyées dans le cytosol et détruites par le protéasome.
Le réticulum endoplasmique lisse, sans ribosome, synthétise les lipides membranaires et les hormones stéroïdes. Dans l'hépatocyte, il contient les cytochromes qui détoxifient de nombreux médicaments ; dans la fibre musculaire, il prend le nom de réticulum sarcoplasmique et stocke le calcium qui déclenche la contraction.
Les ribosomes libres du cytosol, eux, fabriquent les protéines qui restent dans le cytosol et celles destinées au noyau, aux mitochondries et aux peroxysomes, qui y sont importées une fois achevées.
Golgi, lysosomes et maladies de surcharge
L'appareil de Golgi est un empilement de saccules qui reçoit les protéines du réticulum par sa face cis et les expédie par sa face trans. En chemin, il complète leurs glycosylations et les trie selon leur destination : membrane plasmique, sécrétion, ou lysosomes.
Les enzymes destinées aux lysosomes reçoivent dans le Golgi une étiquette, le mannose-6-phosphate, reconnue par un récepteur qui les dirige vers le compartiment lysosomal. Les lysosomes, maintenus à un pH d'environ cinq par une pompe à protons, contiennent des hydrolases actives en milieu acide, qui digèrent les matériaux venus de l'extérieur par endocytose ou de la cellule elle-même par autophagie.
Quand une enzyme lysosomale manque, son substrat s'accumule : ce sont les maladies de surcharge lysosomale. Dans la maladie de Gaucher, un lipide s'accumule dans les macrophages du foie, de la rate et de la moelle ; dans la maladie de Tay-Sachs, des lipides s'accumulent dans les neurones, avec une dégénérescence neurologique précoce. Si c'est l'étiquette mannose-6-phosphate qui fait défaut, toutes les enzymes lysosomales sont sécrétées au lieu d'être adressées, et les lysosomes se remplissent de déchets.
Mitochondries et peroxysomes malades
La mitochondrie possède son propre ADN, circulaire, qui code quelques protéines de la chaîne respiratoire. Il est transmis uniquement par la mère, les mitochondries du spermatozoïde étant éliminées après la fécondation. Une cellule contient de nombreuses copies de cet ADN, normales et mutées en proportions variables : c'est l'hétéroplasmie, qui explique la grande variabilité des maladies mitochondriales. Elles touchent surtout les tissus les plus gourmands en énergie, le muscle, le cerveau, la rétine et le cœur.
Le peroxysome, petit organite entouré d'une seule membrane, oxyde notamment les acides gras à très longue chaîne, trop longs pour la mitochondrie, et produit du peroxyde d'hydrogène, qu'il détruit aussitôt grâce à sa catalase. Dans l'adrénoleucodystrophie liée à l'X, ces acides gras ne peuvent pas entrer dans le peroxysome : ils s'accumulent dans la substance blanche du cerveau et dans la surrénale.
58 questions corrigées accompagnent ce chapitre dans l'entraînement.
Sources et lectures
Ouvrages de référence
- Bruce Alberts et coll., Biologie moléculaire de la cellule.
En accès libre
- 4.4 The Endomembrane System and Proteins — OpenStax, Biology 2e.
- 3.2 The Cytoplasm and Cellular Organelles — OpenStax, Anatomy and Physiology 2e.
Dernière révision : . Texte sous licence CC BY-SA 4.0.