De l'ADN à la protéine
Transcription, maturation, traduction et code génétique.
Le code génétique
Le code génétique associe à chaque triplet de bases un acide aminé. Il est redondant — plusieurs codons pour le même acide aminé — mais non ambigu : un codon donné n'en désigne jamais deux. Il est lu sans chevauchement, à partir d'un AUG initiateur, jusqu'à un des trois codons stop.
La dégénérescence porte surtout sur la troisième base, ce qui limite l'impact des mutations ponctuelles en cette position.
Du gène à la protéine
Chez l'eucaryote, transcription et traduction sont séparées dans l'espace et dans le temps. L'ARN polymérase II transcrit le gène dans le noyau en un ARN pré-messager, qui doit ensuite être maturé avant de pouvoir sortir.
Trois opérations le transforment. Une coiffe est ajoutée à l'extrémité 5', qui protège de la dégradation et sert de point d'accrochage au ribosome. Une queue de poly-adénosines est ajoutée en 3', qui stabilise. Et surtout, les introns sont excisés par le spliceosome, les exons étant recollés bout à bout.
Cette dernière étape n'est pas une simple purification. En retenant ou non certains exons, une même cellule produit à partir d'un seul gène plusieurs messagers différents, donc plusieurs protéines. L'épissage alternatif explique en grande partie l'écart entre les quelque vingt mille gènes codant des protéines chez l'être humain et la diversité bien plus grande des protéines produites.

Lire le code, et ce qu'il advient quand on se trompe
Une substitution d'une seule base peut donc avoir des conséquences très inégales. Si le nouveau codon désigne le même acide aminé, la mutation est silencieuse. S'il en désigne un autre, elle est faux-sens, et sa gravité dépend de la ressemblance chimique entre les deux. S'il crée un codon stop, elle est non-sens et la protéine est tronquée.
L'insertion ou la délétion d'un nombre de bases non multiple de trois est d'une autre nature : elle décale le cadre de lecture, et tous les codons en aval changent. Le résultat est presque toujours une protéine méconnaissable, souvent interrompue prématurément.
La transcription en détail
Chez l'eucaryote, trois ARN polymérases se partagent le travail. L'ARN polymérase I fabrique la plupart des ARN ribosomiques, dans le nucléole ; l'ARN polymérase II transcrit les gènes codant des protéines, en ARN prémessagers, ainsi que de nombreux petits ARN régulateurs ; l'ARN polymérase III fabrique les ARN de transfert et le plus petit ARN ribosomique.
L'ARN polymérase II ne reconnaît pas seule le promoteur. Des facteurs généraux de transcription se fixent d'abord sur des séquences proches du point de départ, comme la boîte TATA, puis recrutent la polymérase. Des séquences plus lointaines, les amplificateurs, parfois situées à des dizaines de milliers de paires de bases, fixent des protéines activatrices qui augmentent fortement la transcription en repliant l'ADN pour rejoindre le promoteur.
La polymérase lit le brin matrice dans le sens 3' vers 5' et synthétise l'ARN dans le sens 5' vers 3'. L'ARN a donc la séquence du brin non transcrit, dit brin codant, à ceci près que la thymine y est remplacée par l'uracile. Contrairement à l'ADN polymérase, l'ARN polymérase n'a pas besoin d'amorce.
L'épissage et ses erreurs
La plupart des gènes humains sont morcelés : leurs parties codantes, les exons, sont séparées par des introns, souvent bien plus longs. L'épissage retire les introns de l'ARN prémessager et raboute les exons. Il est réalisé par le splicéosome, grand complexe de protéines et de petits ARN nucléaires, qui reconnaît des signaux courts à chaque extrémité de l'intron : presque toujours GU au début et AG à la fin.
Une mutation qui détruit l'un de ces signaux, ou qui en crée un nouveau, perturbe l'épissage : un exon peut être sauté, ou un morceau d'intron conservé. Certaines bêta-thalassémies en sont un exemple : une seule base changée dans un intron du gène de la bêta-globine crée un faux site d'épissage et empêche la production d'une chaîne normale. On estime qu'une part importante des mutations responsables de maladies agit par ce mécanisme.
L'épissage alternatif, où un même prémessager est épissé de plusieurs façons, concerne la grande majorité des gènes humains à plusieurs exons. Il permet de produire des protéines différentes selon le tissu ou le moment, par exemple des formes membranaire et sécrétée d'un même anticorps.
Le ribosome au travail
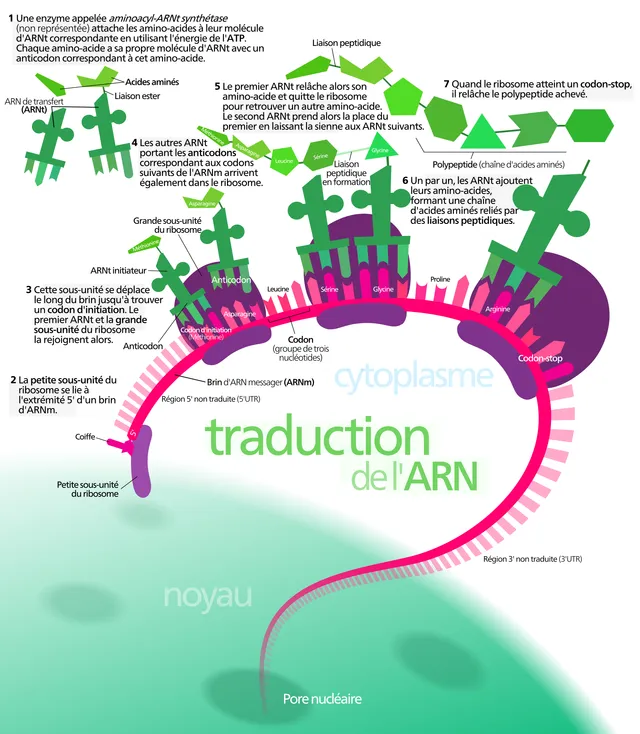
Le ribosome eucaryote, dit 80S, associe une petite sous-unité 40S et une grande sous-unité 60S, faites d'ARN ribosomiques et de protéines. C'est l'ARN de la grande sous-unité qui catalyse la formation de la liaison peptidique : le ribosome est un ribozyme. Il présente trois sites pour les ARN de transfert : le site A accueille l'ARNt chargé de l'acide aminé suivant, le site P tient l'ARNt qui porte la chaîne en cours, le site E laisse sortir l'ARNt vide.
L'initiation commence quand la petite sous-unité, fixée près de la coiffe, glisse le long du messager jusqu'au premier codon AUG dans un contexte favorable. Un ARNt initiateur portant la méthionine s'y apparie, puis la grande sous-unité se joint. À chaque étape d'élongation, un nouvel ARNt entre au site A, la chaîne est transférée sur son acide aminé, et le ribosome avance d'un codon.
La terminaison survient quand un codon stop, UAA, UAG ou UGA, arrive au site A. Aucun ARNt ne le reconnaît : un facteur de libération s'y fixe et fait détacher la chaîne. Un même messager est lu simultanément par plusieurs ribosomes, qui forment un polysome.
Le ribosome bactérien, dit 70S, fait de sous-unités 30S et 50S, diffère assez du ribosome humain pour que des antibiotiques le bloquent sélectivement : les aminosides et les tétracyclines visent la petite sous-unité, les macrolides la grande.
Après la traduction
La destination d'une protéine est souvent écrite dans sa séquence. Les protéines destinées à être sécrétées, à la membrane plasmique ou aux lysosomes commencent par un peptide signal hydrophobe : dès qu'il sort du ribosome, il est reconnu et le ribosome est amené sur le réticulum endoplasmique, où la chaîne est introduite au fur et à mesure de sa synthèse. Les protéines sans signal restent dans le cytosol ou gagnent le noyau et les mitochondries grâce à d'autres étiquettes.
La chaîne doit ensuite se replier, souvent avec l'aide de protéines chaperons. Elle subit des modifications qui changent son activité ou sa destination : glycosylation dans le réticulum et l'appareil de Golgi, formation de ponts disulfure, phosphorylation qui active ou éteint une enzyme, clivage d'un précurseur, comme celui de la proinsuline en insuline.
Les protéines mal repliées ou devenues inutiles sont marquées par des chaînes d'ubiquitine et détruites par le protéasome. Certaines maladies neurodégénératives s'accompagnent d'agrégats de protéines mal repliées que ce système n'a pas su éliminer.
Chromatine et mémoire épigénétique
L'ADN du noyau est enroulé autour d'octamères d'histones, formant les nucléosomes. L'euchromatine, peu condensée, contient les gènes actifs ; l'hétérochromatine, très condensée, est silencieuse. Des marques posées sur l'ADN et les histones, sans changer la séquence, déterminent quels gènes sont accessibles : c'est l'épigénétique.
La méthylation des cytosines situées devant une guanine, dans les îlots riches en CG des promoteurs, éteint en général le gène. Elle est recopiée à chaque réplication par une enzyme de maintenance, ce qui transmet l'état du gène aux cellules filles : une cellule du foie reste une cellule du foie. L'acétylation des histones, qui relâche la chromatine, s'accompagne au contraire d'une transcription active.
L'inactivation d'un chromosome X chez la femme en est l'illustration la plus visible. Tôt dans l'embryon, chaque cellule éteint au hasard l'un de ses deux X, qui se condense en corpuscule de Barr ; le choix est ensuite transmis à toute sa descendance. La femme est donc une mosaïque de territoires exprimant l'X paternel ou l'X maternel, ce qui explique que les conductrices d'une maladie liée à l'X aient parfois des signes, selon la proportion de cellules où l'X muté est actif.
58 questions corrigées accompagnent ce chapitre dans l'entraînement.
Sources et lectures
Ouvrages de référence
- Bruce Alberts et coll., Biologie moléculaire de la cellule.
- Robert L. Nussbaum, Roderick R. McInnes, Huntington F. Willard, Thompson & Thompson. Génétique médicale, Elsevier Masson.
En accès libre
- 15.1 The Genetic Code — OpenStax, Biology 2e.
- 15.5 Ribosomes and Protein Synthesis — OpenStax, Biology 2e.
Dernière révision : . Texte sous licence CC BY-SA 4.0.