Réplication et réparation de l'ADN
Semi-conservation, fourche, fidélité et systèmes de réparation.
Une réplication semi-conservative
Chaque brin sert de matrice à la synthèse de son complémentaire : les deux molécules filles comportent un brin ancien et un brin neuf. C'est la semi-conservation, démontrée par l'expérience de Meselson et Stahl.
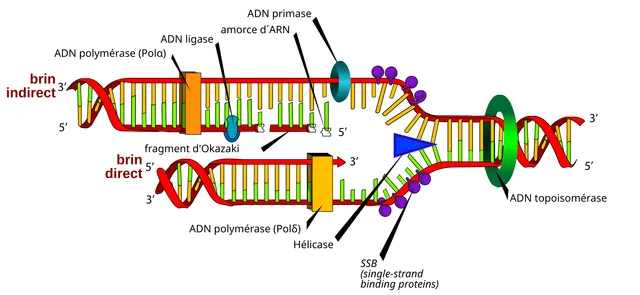
L'ADN polymérase ne synthétise que dans le sens 5' vers 3'. Un brin est donc copié en continu, l'autre par fragments successifs rejoints ensuite — d'où l'asymétrie de la fourche.

La fidélité
Le taux d'erreur brut de l'appariement serait très élevé. Il est ramené à un niveau extrêmement bas par deux dispositifs : l'activité de relecture de la polymérase elle-même, puis la réparation des mésappariements qui suit la synthèse.
D'autres systèmes réparent les lésions chimiques : excision de base, excision de nucléotide, réparation des cassures double brin. Leur défaillance constitutive se traduit par des syndromes de prédisposition au cancer.
Une fourche asymétrique, et pourquoi
L'ADN polymérase ne sait faire qu'une chose : allonger une extrémité 3' libre. Elle ne peut donc synthétiser que dans le sens 5' vers 3', et elle a besoin d'une amorce pour commencer, fournie par une primase sous forme d'ARN.
Or les deux brins de la double hélice sont antiparallèles. À la fourche de réplication, l'un se trouve dans le bon sens et peut être copié en continu : c'est le brin précoce. L'autre est à contresens et ne peut être copié que par petits tronçons successifs, chacun avec sa propre amorce : ce sont les fragments d'Okazaki du brin retardé.
Les amorces d'ARN sont ensuite retirées, les brèches comblées, et les fragments réunis par une ligase. Toute l'asymétrie de la fourche découle d'une seule contrainte enzymatique.
Fidélité et réparation
L'ADN polymérase se trompe environ une fois sur cent mille, mais elle relit : son activité exonucléase retire immédiatement un nucléotide mal apparié. Le taux d'erreur tombe alors à une sur dix millions.
Un second système, la réparation des mésappariements, repasse derrière et corrige ce qui a échappé. Son déficit héréditaire cause le syndrome de Lynch, qui prédispose au cancer colorectal.
D'autres systèmes traitent les lésions, distinctes des erreurs de copie. L'excision de nucléotides retire les dimères de thymine induits par les ultraviolets ; son déficit donne le xeroderma pigmentosum, avec des cancers cutanés dès l'enfance. L'excision de bases traite les altérations chimiques ponctuelles. La recombinaison homologue répare les cassures double brin, et les gènes BRCA en font partie.
L'équipe de la fourche
À la fourche de réplication, une hélicase sépare les deux brins en rompant les liaisons hydrogène entre les bases, en consommant de l'ATP. Des protéines de liaison à l'ADN simple brin s'y fixent aussitôt pour empêcher les brins de se réapparier. En avant de la fourche, les topo-isomérases coupent transitoirement l'ADN pour relâcher les tours de torsion qui s'accumulent.
Aucune ADN polymérase ne sait démarrer seule : il lui faut une extrémité 3' libre. La primase, qui est une ARN polymérase, dépose donc une courte amorce d'ARN. Les ADN polymérases réplicatives allongent ensuite la chaîne, toujours dans le sens 5' vers 3', maintenues sur l'ADN par un anneau coulissant, le PCNA, qui leur permet de copier de longues distances sans se détacher.
Sur le brin retardé, les fragments d'Okazaki sont synthétisés l'un après l'autre. Leurs amorces d'ARN sont retirées et remplacées par de l'ADN, puis l'ADN ligase soude les fragments entre eux.
Les topo-isomérases sont des cibles thérapeutiques. Les fluoroquinolones, antibiotiques, bloquent la topo-isomérase de type II des bactéries, l'ADN gyrase. Plusieurs anticancéreux bloquent les topo-isomérases humaines et laissent des cassures dans l'ADN des cellules qui se divisent.
Répliquer un génome humain
Le génome humain compte environ trois milliards de paires de bases par lot haploïde. Une fourche avance d'environ cinquante nucléotides par seconde chez l'humain : avec une seule origine, la réplication prendrait des semaines. Elle démarre en réalité à des dizaines de milliers d'origines, ce qui permet de la boucler en une phase S de quelques heures.
Chaque origine ne doit servir qu'une fois par cycle. En G1, des protéines de chargement la « licencient » en y installant l'hélicase inactive ; au début de la phase S, les kinases du cycle activent l'hélicase et empêchent en même temps tout nouveau chargement. Ainsi l'ADN n'est copié qu'une fois, ni plus, ni moins.
Aux extrémités des chromosomes, le dernier fragment du brin retardé ne peut être complété après le retrait de son amorce : l'ADN raccourcit à chaque division. Les télomères, répétitions d'une courte séquence TTAGGG, servent de marge. La télomérase, qui porte sa propre matrice d'ARN, les rallonge dans les cellules souches et germinales ; des mutations qui l'affaiblissent donnent des maladies où la moelle osseuse, la peau et les poumons s'épuisent prématurément.
D'où viennent les lésions
L'ADN s'abîme sans cesse, même sans agression extérieure. Chaque cellule perd chaque jour des milliers de bases puriques par rupture spontanée de leur liaison au sucre, la dépurination. La cytosine se transforme spontanément en uracile par désamination ; si ce changement n'est pas réparé, une paire G-C devient A-T à la réplication suivante. Les espèces réactives de l'oxygène, produites par la respiration mitochondriale, oxydent les bases, notamment la guanine.
Les agents extérieurs ajoutent leur part. Les ultraviolets relient deux pyrimidines voisines du même brin, en particulier deux thymines, formant des dimères qui déforment la double hélice. Les radiations ionisantes cassent les deux brins à la fois. Les agents alkylants, dont certains anticancéreux, fixent des groupements sur les bases ; les composés de la fumée de tabac forment de volumineux adduits.
Une lésion n'est pas encore une mutation : c'est une anomalie chimique que la cellule peut réparer. Elle devient mutation quand la réplication la copie de façon erronée avant réparation, et l'erreur se transmet alors aux deux cellules filles.
Les systèmes de réparation
Chaque type de lésion a son système. L'excision de base retire une seule base abîmée, uracile ou guanine oxydée, grâce à des glycosylases qui la reconnaissent ; le trou est comblé et soudé. L'excision de nucléotides enlève un segment d'une trentaine de nucléotides autour d'une lésion qui déforme l'hélice, comme un dimère de thymines. Son défaut héréditaire donne le xeroderma pigmentosum : une sensibilité extrême au soleil et de multiples cancers cutanés dès l'enfance.
La réparation des mésappariements corrige les erreurs laissées par la polymérase, en reconnaissant le brin neuf. Un défaut héréditaire de ses gènes cause le syndrome de Lynch, qui prédispose aux cancers du côlon et de l'endomètre ; les tumeurs y présentent une instabilité des microsatellites, courtes répétitions dont la longueur varie faute de correction.
Les cassures double brin, les plus dangereuses, ont deux voies. La recombinaison homologue utilise la chromatide sœur comme modèle : elle est fidèle mais n'est possible qu'après la réplication, en phase S et G2. Elle dépend notamment de BRCA1 et BRCA2, dont les mutations héréditaires prédisposent aux cancers du sein et de l'ovaire. La jonction des extrémités non homologues recolle directement les bouts, à tout moment du cycle, au prix de petites pertes.
Les tumeurs privées de BRCA survivent grâce à d'autres voies de réparation. Les inhibiteurs de PARP bloquent l'une d'elles : les cellules tumorales, qui n'ont plus aucune solution, meurent, alors que les cellules normales, qui gardent BRCA, tolèrent le traitement. C'est le principe de la létalité synthétique.
Copier l'ADN au laboratoire
La PCR copie un segment d'ADN choisi en répétant trois étapes. À environ 95 °C, les brins se séparent ; vers 55 à 65 °C, deux amorces courtes s'hybrident de part et d'autre de la séquence voulue ; vers 72 °C, une polymérase résistante à la chaleur, venue d'une bactérie des sources chaudes, allonge les amorces. Chaque cycle double le nombre de copies : trente cycles en produisent environ un milliard.
Le séquençage de Sanger lit une séquence en ajoutant au mélange de réplication des nucléotides modifiés, sans groupement 3'-OH, qui arrêtent la synthèse. On obtient des fragments de toutes les longueurs, chacun terminé par une base marquée d'une couleur ; leur tri par taille donne la séquence.
Les techniques de séquençage à haut débit lisent en parallèle des millions de fragments. Elles permettent d'analyser en une fois l'exome, l'ensemble des exons, ou le génome entier d'un patient, et ont transformé le diagnostic des maladies génétiques rares.
58 questions corrigées accompagnent ce chapitre dans l'entraînement.
Sources et lectures
Ouvrages de référence
- Bruce Alberts et coll., Biologie moléculaire de la cellule.
En accès libre
- 14.5 DNA Replication in Eukaryotes — OpenStax, Biology 2e.
- 14.6 DNA Repair — OpenStax, Biology 2e.
Dernière révision : . Texte sous licence CC BY-SA 4.0.